临床评价概览:法定要求、证据规则与评价路径
本文是 Reguverse 助手中 EU MDR 临床评价工作流 的总说明。主要用于说明:法规要求制造商证明什么;用什么证据、按什么科学顺序去证明;在本系统中如何把这些要求落实为可执行的步骤。创建项目并选择评价路径之前,应当先读完本文。
技术文件应当提交哪些清单式内容,见知识库中的 临床评价计划 (CEP) 与 临床评价报告 (CER) 与数据收集报告 (DCR)。本文以及后续各 Step 页面为可执行的方法说明。
1. 术语、缩写与系统编号规则
下文及后续各 Step 页面使用同一套用语。首次出现即按此定义。
1.1 法规与文件
| 用语 | 完整含义 |
|---|---|
| MDR | 欧洲议会和理事会条例 (EU) 2017/745(医疗器械法规)。本文条款均指该条例,除非另行标明。 |
| GSPR | General Safety and Performance Requirements,附件 I 通用安全和性能要求。临床评价至少必须覆盖 GSPR 1(预期性能、安全有效、受益-风险可接受)和 GSPR 8(已知/可预见风险与不良副作用最小化且相对受益可接受)。相关时还涉及 GSPR 5、6、15.1 等。 |
| CEP | Clinical Evaluation Plan,临床评价计划。对应附件 XIV A 部分:在收集证据 之前 写明范围、方法、数据来源、接受标准和临床开发计划。 |
| CER | Clinical Evaluation Report,临床评价报告。对已收集证据的评价结论,是符合性评估的核心临床文件。 |
| DCR | Data Collection Report,数据收集报告。把检索、筛选、评价、警戒检索的过程与计数客观记录下来。在本系统中由代码按步骤结果组装,而不是再让模型重写一遍数字。 |
| CDP | Clinical Development Plan,临床开发计划。CEP 中规划「现有数据 → 必要的上市前研究 → 上市后 PMCF」的部分,对应附件 XIV A 部分 1a 末项。 |
| PMCF | Post-Market Clinical Follow-up,上市后临床跟踪,附件 XIV B 部分。 |
| PMS | Post-Market Surveillance,上市后监督,第 83–86 条及附件 III。 |
| SSCP | Summary of Safety and Clinical Performance,安全与临床性能摘要,第 32 条。植入物和 III 类器械需要。 |
| CS | Common Specifications,共同规范。若某类器械存在产品特定 CS,临床评价须符合该 CS。截至 2026-09 已采纳的 MDR CS 仅有 (EU) 2022/2346(Annex XVI 无预期医疗目的产品)和配套的 (EU) 2022/2347(主动类 Annex XVI 产品重新分类)。尚未采纳任何针对传统医疗器械(含 WET 类型)的产品专用 CS;第 61 条第 6 款 (b) 项中 "where such a CS is available" 的限定条件意味着:有 CS 时须遵守,无 CS 时仍可享受豁免但须基于充分临床数据。IVDR 下另有 (EU) 2022/1107(Class D IVD 器械)。 |
| NB | Notified Body,公告机构。 |
| MEDDEV 2.7/1 Rev.4 | 指令时代的临床评价方法指南,MDR 下仍被广泛用于检索—评价—分析的方法学骨架,但不能替代 MDR 新增的等同定义、证据水平和 PMS/PMCF 义务。 |
| MDCG 2020-5 | 等同性。 |
| MDCG 2020-6 | 遗留器械的充分临床证据;同时给出 WET 的操作定义。 |
| MDCG 2020-13 | 公告机构临床评价评估报告(CEAR)模板。 |
| MDCG 2023-7 | III 类/植入物在第 61 条第 4–6 款下免于强制临床试验的情形,以及第 61 条第 5 款的技术文档访问。 |
| Commission Delegated Regulation (EU) 2026/1451 | 依第 61 条第 8 款通过的授权法案,整体替换第 61 条第 6 款 (b) 项原条文。将 WET 名单分为 (a) 小项(原 12 类保留)和 (b) 小项(新增扩展清单)。OJEU 于 2026-06-29 刊登,2026-07-19 生效。 |
| Commission Delegated Regulation (EU) 2026/1359 | 姊妹法规,同日通过、同日生效。依第 61 条第 8 款同步修改第 52 条第 4 款第二段(IIb 类植入器械技术文档抽样评审豁免名单),保持两份名单的内容体系一致。 |
1.2 器械角色
| 用语 | 完整含义 |
|---|---|
| DUE | Device Under Evaluation,待评价器械,即本项目的申报产品。 |
| 等同器械 (equivalent device) | 拟按照附件 XIV A 部分第 3 节,在 临床、技术、生物学 三特性上证明与 DUE 无临床显著性差异,从而把该器械的临床数据当作 DUE 临床数据使用的那一台(或有限几台)已上市器械。 |
| 相似器械 (similar device) | 属于同一 通用器械组 (generic device group) 的产品。MDR 第 2 条将通用器械组定义为具有相同或相似预期用途、或具有可被概括分类的共同技术、但不反映具体特性的一组器械。相似器械用于刻画 SOTA,不是等同器械。 |
| 基准器械 (benchmark device) | 在目标市场上能代表该类技术公认安全/性能水平的标杆产品,用于制定接受标准和对照。它通常是相似器械中的代表,仍 不是 等同器械。 |
| 遗留器械 (legacy device) | 曾按 MDD (93/42/EEC) 或 AIMDD (90/385/EEC) 获得 CE 标志并投放市场的器械。见 MDCG 2020-6。 |
| WET | Well-Established Technology,成熟技术。见第 6.5 节。法规未在第 2 条给出定义;操作定义见 MDCG 2020-6,法定关联见第 61 条第 6 款 (b) 项(2026-07-19 起适用 (EU) 2026/1451 修订后的扩展名单)、第 61 条第 8 款、第 52 条第 4 款和第 5 款。 |
1.3 临床数据、临床证据、SOTA
| 用语 | 完整含义 |
|---|---|
| 临床数据 (clinical data) | 第 2 条第 48 款:关于安全或性能、且来自器械 使用 的信息,来源仅限四类:(a) 本器械的临床试验;(b) 已能证明与本器械等同的器械的、发表于科学文献的临床试验或其他研究;(c) 本器械或已证明等同的器械的、经同行评议发表的其他临床经验报告;(d) 来自上市后监督、尤其是 PMCF 的临床相关信息。 |
| 临床证据 (clinical evidence) | 第 2 条第 51 款:与某器械有关的临床数据 以及 临床评价结果,其数量与质量须足以支持有资格的评估——该器械在按制造商预期使用时是否安全、是否实现预期临床收益。 |
| 临床试验 (clinical investigation) | 第 2 条第 45 款及第 62 条、附件 XV:在人体上系统开展的、旨在评价器械安全或性能的研究。这是 产生 临床数据的一种方式,不是临床评价的全部。 |
| 临床评价 (clinical evaluation) | 第 2 条第 44 款及第 61 条:持续地、系统且有计划地收集、评价和分析临床数据,以验证器械的安全与性能,包括临床收益。所有投放市场的器械都要做临床评价。 |
| SOTA | State of the Art,现有技术水平。指当前被普遍接受的良好技术与医学实践(不一定是技术上最先进的方案)。SOTA 文献用于界定该类器械公认的安全/性能问题、替代疗法和 接受标准。SOTA 本身 不等于 第 2 条第 48 款意义上的「本器械临床数据」。 |
| 接受标准 (acceptance criteria) | 性能和安全终点的定量或定性阈值。附件 XIV A 部分 1a 第五项要求这些参数基于 SOTA,并说明如何与现有替代方案比较。 |
1.4 本系统文献来源
Step 7 全文评价会给每篇纳入文献打上来源标签。后续 Step 8 和 DCR 都按此统计。文献分析时会用到以下代码(与 Step 7 的 D 评分规则一致):
| 代码 | 代表什么 | 主要回答什么 |
|---|---|---|
| D1 | 针对 DUE(申报产品)本身 的文献:同一产品名称/型号、同一制造商、同一器械类型。 | 本器械在真实使用中的安全与性能,可用来支持本器械宣称。新品往往很少或没有。 |
| D2(a) | 针对 已选定等同器械 的文献,且文中出现的商品名/型号必须与等同器械名单逐字对应。 | 哪些终点可以按第 61 条第 5 款和附件 XIV A(3) 对应到 DUE(构成第 2 条第 48 款第 2、3 项临床数据)。 |
| D2(b) | 针对 相似/可比器械 的文献:技术平台、预期用途和作用方式相同,但 不是 等同器械名单上的精确型号。也包括指南、金标准疗法、替代方案中与该通用器械组相关的临床信息。 | 高质量研究用于制定 接受标准 和 SOTA 基准。 不能 用来直接支持本器械宣称,也 不能 当作等同器械证据。 |
| Eqv+SOTA | 同一项研究 同时 评价了等同器械(D2(a))以及其他品牌/型号(D1 或 D2(b))。例如:头对头比较等同器械与相似器械。 | 按器械拆分数据:等同作 D2(a),其他作 D2(b)/SOTA。不得把未分器械的合计值既当作接受标准又当作等同证据。去重后仍只评价一次,避免 Prisma 计数重复或遗漏。 |
同一制造商的 另一种产品 不是 D1。
D3(完全无关的器械)不进入上述证据链,全文评价中予以排除或仅作背景。
1.5 本系统步骤编号
临床评价任务 不是「十步写完三份报告」的笼统流程,而是下列步骤。后文称 Step N 即指此表。
| 编号 | 名称 | 这一步在法规上完成什么 |
|---|---|---|
| Step 1 | 预期用途确认 | 固定评价对象:预期用途、适应症、目标人群、使用者、临床收益宣称。 |
| Step 2 | 临床背景与 SOTA 概述 | 建立疾病、替代疗法、指南和相似/基准器械地图;与等同器械名单隔离。 |
| Step 3 | 文献检索策略 | 一次写全四类检索(SOTA、Benchmark/相似、Equivalent、DUE),以满足 CEP 完整性。 |
| Step 4 | 文献筛选 | 按纳入/排除标准做标题/摘要筛选,并按检索类型归档。 |
| Step 5 | 安全数据检索 | 警戒与召回数据库(MAUDE、各国 FSCA 等)。 |
| Step 6 | 安全数据分析 | 叙述、信号与趋势;其批准文本进入 DCR 安全章节。 |
| Step 7 | 全文评价 | 质量评分、来源分类、数据提取。 |
| Gate | 等同优先第一波之后的可行性检查 | 仅等同/混合路径可选。产出 D2(a) 目前能对应哪些宣称的清单,不是完整的 Step 8。 |
| Step 8 | 数据汇总与终点 | 用 D2(b)/SOTA 制定接受标准,再与 D1、D2(a) 交叉验证宣称能否成立。 |
| Step 9 | 风险总结 | 把文献不良事件、警戒与 SOTA 合成临床风险剖面。 |
| Step BF | 临床益处与终点终稿 | 对每条宣称作出 CONFIRMED / MODIFIED / REMOVED 等处置,写入 CEP 第 6.6 节与终点表。 |
| Step 10 | 等同性分析 | 条件步骤:仅当路径包含等同时出现。 |
评价路径 (evaluation pathway) 是创建项目时选择的证据策略,适用于 所有分类。它决定主要临床证据从哪里来、Step 10 是否出现。对 III 类和植入物,路径还决定第 61 条第 4 款的强制临床试验能否免除;对其他分类,第 4 款并不自动要求试验,但仍须按第 61 条第 1 款完成临床评价。路径不能取消第 61 条第 1 款和第 5 条第 3 款。
2. 临床评价真正要证明什么
临床评价要形成一条可被公告机构核验的论证链:在已写清的预期用途下,DUE 的安全与性能达到基于 SOTA(D2(b) 等高质量研究)制定的接受标准,受益-风险可接受,且所依赖的证据类型与所选路径的法定条件一致。数量本身不是目的。
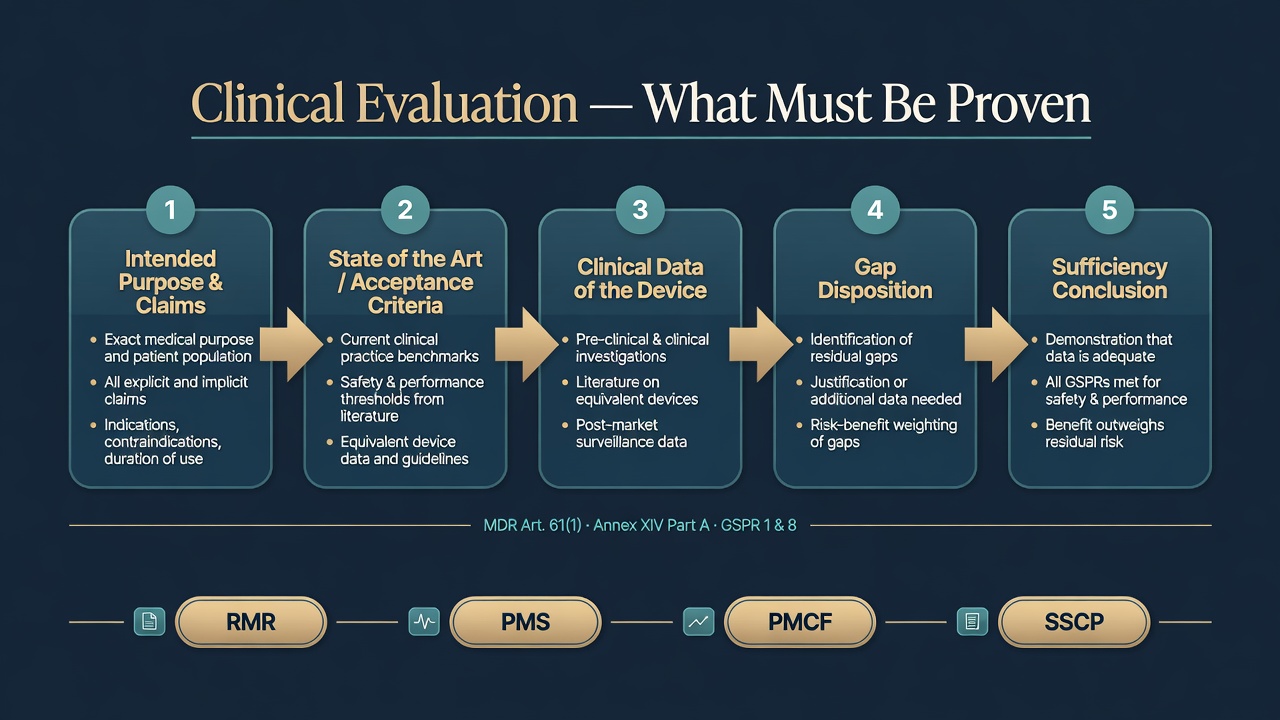
论证链的五个环节如下。
第一,评价对象必须闭环。 第 2 条第 12 款的预期用途、适应症、目标人群、使用者和使用环境,必须与 IFU、符合性声明、GSPR 检查表、SSCP 以及后续 CEP/CER 使用同一套表述。宣称(临床收益)必须可测量。直接收益(对患者临床结局的积极影响)与间接收益(器械在诊疗路径中的角色,例如使某项手术得以实施)必须分开陈述,每一项都要有预定的数据源。
第二,接受标准必须来自 SOTA / D2(b),而不是来自 D1 或 D2(a) 碰巧报告了哪些指标。 附件 XIV A 部分 1a 第五项要求列出用于判定受益-风险可接受性的指示性参数,定义性能和安全结局,说明每个结局的测量方法,并基于现有技术水平给出接受标准,同时说明如何与当前可用替代方案比较。用等同器械或本器械文献反推接受标准,会形成循环论证,并遗漏只出现在指南或相似器械高质量研究中的安全终点。D2(b) 的任务是把门槛定出来;D1 / D2(a) 的任务是证明 DUE 能否跨过这道门槛。
第三,符合 GSPR 1 和 8 必须基于临床数据,并达到充分的临床证据水平。 这是第 61 条第 1 款的核心。制造商必须规定并论证「怎样才算充分」,该水平须与器械特性和预期用途相称。唯一成体系的例外是第 61 条第 10 款,见第 6.6 节。
第四,缺口必须有处置,而不能用「再多检索一批文献」来回避。 缺口的合法出路只有:收缩或修改宣称、更换等同器械、改变评价路径、以 PMCF 在上市后补证据、或开展/补充临床试验。
第五,结论必须进入生命周期。 临床评价不是获证前的一次性作文。III 类和植入物通常至少每年更新;低风险器械可论证 2–5 年周期;安全信号、SOTA 变化、设计变更、PMCF 发现应触发计划外更新。CER 的结论是风险管理受益-风险、PMS 指标、PMCF 目标和 SSCP 摘要的输入。
3. MDR 对临床评价的完整法定要求
3.1 所有器械、所有路径都适用的义务
| 条款 | 义务 |
|---|---|
| 第 5 条第 3 款 | 投放市场或投入使用前,须按照第 61 条进行临床评价。 |
| 第 10 条 | 制造商一般义务,包括建立技术文件、临床评价、PMS。 |
| 第 61 条第 1 款 | GSPR 1 和 8 的确认、不良副作用、受益-风险可接受性,须基于提供充分临床证据的临床数据;须规定并论证证据水平;须按本条和附件 XIV A 计划、实施并记录临床评价。 |
| 第 61 条第 2 款 | 临床评价须持续更新,并在整个生命周期内用 PMS(尤其 PMCF)产生的临床数据加以更新。 |
| 第 61 条第 3 款 | 临床评价可考虑:本器械临床试验;等同器械的临床数据(若能按附件 XIV A(3) 证明等同);已发表文献;PMS 数据。 |
| 第 61 条第 11 款 | 制造商须将临床评价及其文件编入技术文件。 |
| 第 61 条第 12 款 | CER 须及时更新;III 类和植入物至少每年一次,其他器械必要时更新。 |
| 附件 XIV A 部分 | CEP 必须包含的计划要素(见 3.2)。 |
| 附件 XIV B 部分 | PMCF 计划与评价。 |
| 附件 I GSPR 1、8 | 临床评价所服务的安全和性能要求。 |
上表对 I、IIa、IIb、III 类以及植入/非植入 全部适用。评价路径回答的是:主要临床证据从哪一类来源取得。对 III 类和植入物,第 61 条第 4 款 另外 要求临床试验,除非落入第 4 款其余项、第 5 款或第 6 款的免除情形。该「是否必须做试验」是附加义务,不是六条路径的总入口,也不是只有高风险器械才需要选路径。
3.2 附件 XIV A 部分要求 CEP 事先写明的内容
CEP 不是 CER 的缩写版,而是取证之前的计划。附件 XIV A 部分 1a 至少要求:
- 识别需要临床数据的 GSPR(至少 GSPR 1 和 8;第 61 条第 10 款器械则论证为何临床数据不适当)。
- 写清预期用途(第 2 条第 12 款)。
- 写清预期目标人群、适应症与禁忌。
- 详细描述预期临床收益,区分直接与间接收益。
- 列出用于判定受益-风险可接受性的定性/定量参数、结局定义、测量方法和基于 SOTA 的接受标准,以及与替代方案的比较方法。
- 说明如何收集临床风险、副作用和剩余风险数据(文献、试验、PMS、PMCF、风险管理)。
- 临床开发计划:从探索性到确证性证据的推进,或对传统/成熟技术如何取得充分临床证据的策略,并引用 PMCF。
此外,CEP 必须规定文献检索方案(数据库、检索词、日期、纳入排除、筛选与评价方法),并分别覆盖 SOTA、器械自身、以及(如主张等同)等同器械。等同性若被主张,须按附件 XIV A(3) 和 MDCG 2020-5 规划三特性比较。III 类/植入物若拟不开展临床试验,须落入第 61 条第 4 款其余项、第 5 款或第 6 款之一,并在计划中写明。
3.3 第 2 条第 48 款:什么才算「临床数据」
这是判断「只有 SOTA 里的同类文献够不够」的法律起点。
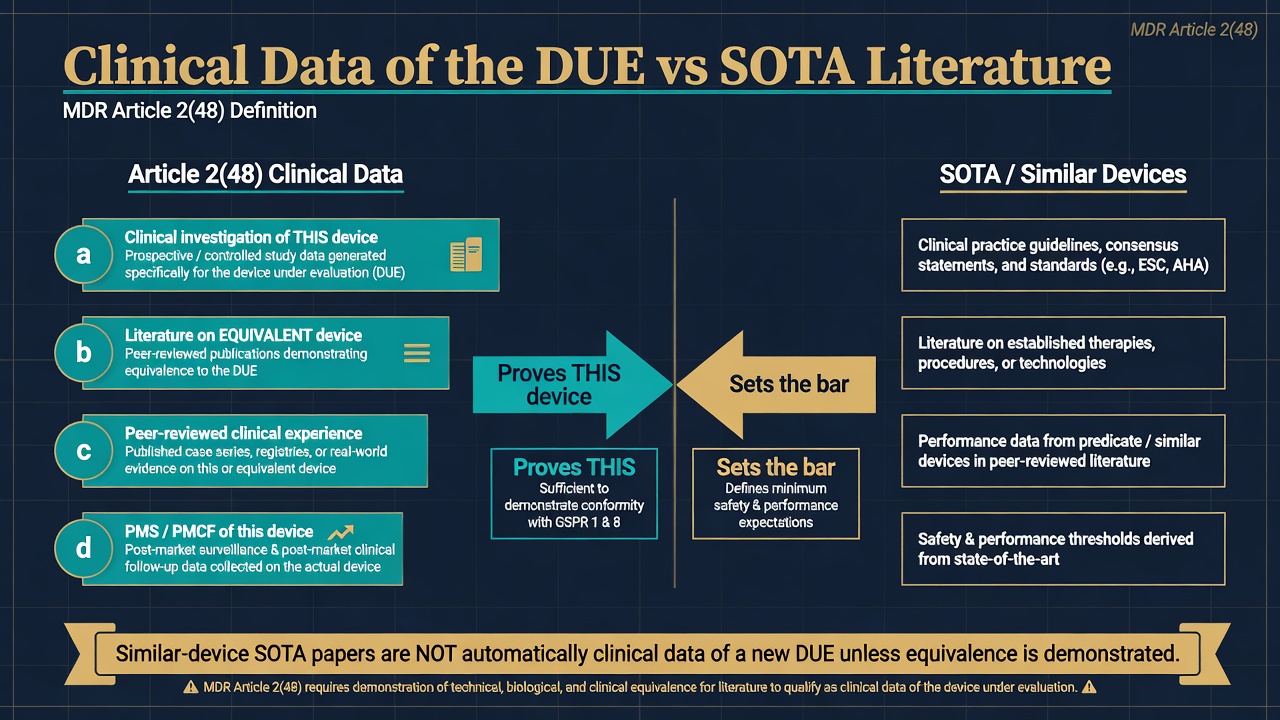
临床数据必须来自器械的 使用,并且来源被封闭为四类:本器械试验;已证明等同 的器械的文献研究;本器械或等同器械的同行评议临床经验;本器械的 PMS/PMCF。
因此:
- 指南、替代疗法、未列入等同名单的相似/基准器械论文,在本系统中归为 D2(b),用于制定接受标准和描述现有实践。
- 它们不会仅仅因为「都是骨科螺钉」或「都是缝合线」就变成 DUE 的临床数据,也 不能 直接支持本器械宣称。
- 若要把另一台器械的文献当作 DUE 的临床数据使用,须完成附件 XIV A(3) 的等同性论证,使其成为 D2(a),落入第 2 条第 48 款第 2、3 项。
WET 路径并不废除第 2 条第 48 款。它允许在满足「充分临床数据」的前提下免除 III 类/植入物的强制临床试验,并把通用器械组的已知性能(D2(b))、协调标准和 PMS 作为论证充分性的组成部分;但它不能把「只做了 D2(b) 检索」改名为「本器械临床数据」,也不能用 D2(b) 直接支持宣称。详见第 6.5.3 节。
3.4 第 61 条第 4 款至第 6 款:强制临床试验及其免除
对 植入物和 III 类器械,第 61 条第 4 款第一句设定默认义务:应当进行临床试验。随后的第 4 款其余项、第 5 款、第 6 款 (a) 项和 (b) 项,是可以免除该强制义务的 并列情形(MDCG 2023-7 称之为相互独立的 CASE,除第 5 款对第 4 款有条文上的依赖)。每一种免除都另有前提:临床评价仍须基于充分的临床数据;若存在产品特定 CS,还须符合该 CS。
第 61 条第 5 款的技术文档持续访问合同,适用于主张等同且依赖第 4 款免除的 III 类/植入物。该合同义务 不自动套用 到第 6 款 (a) 或 (b)。
第 61 条第 8 款授权委员会以授权法案增列或移除与第 6 款 (b) 项类似的成熟技术类型,并同步修改第 52 条第 4 款第二段的名单。该授权已行使:Commission Delegated Regulation (EU) 2026/1451 整体替换了第 6 款 (b) 项原条文,将名单扩容为 (a) 小项(原 12 类保留)与 (b) 小项(新增类型);姊妹法规 (EU) 2026/1359 同步修改第 52 条第 4 款第二段。两项法规于 2026-07-19 正式生效,现为现行有效条文。
3.5 第 61 条第 10 款
在 不影响第 4 款 的前提下,若基于临床数据证明 GSPR 被判定为不适当,制造商须基于风险管理结果,并考虑器械与人体相互作用的具体情形、预期临床性能以及制造商宣称,给出充分论证。该条 不能 用于 III 类或植入物。它与 WET 是完全不同的法律问题,见第 6.6 节。
4. 科学上合理的评价顺序
正确顺序是:先确立评价对象,再建立 SOTA 地图并用 D2(b) 高质量研究制定接受标准,再一次性计划全部检索,再按路径决定执行顺序,最后用已制定的阈值去衡量 D1(本器械)和若主张等同——D2(a) 的数据。
本系统的步骤顺序落实该逻辑如下。
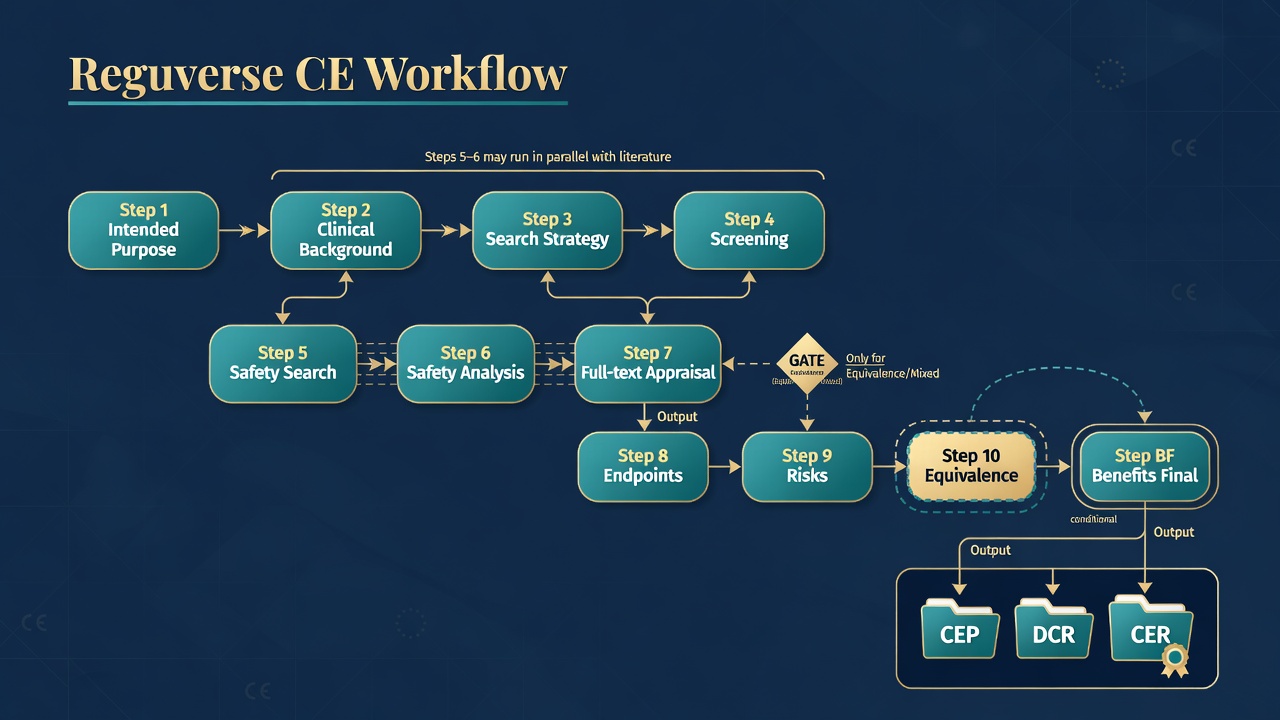
- Step 1 固定用途与宣称,否则检索式会漂移。
- Step 2 建立临床背景,并确认相似/基准名单;等同器械名单与相似名单不得混写。
- Step 3 一次生成四类检索策略,保证 CEP 完整。
- 等同或混合路径可以选择「等同优先」:第一波只筛选和评价 Equivalent + DUE,经Gate后再做 SOTA/基准全文。默认仍是全部一次。Gate失败时警告,二次确认后仍可继续 SOTA。
- Step 5 与 Step 6 的警戒工作不绑文献分叉,可与 Step 4 / Step 7 并行。
- Step 8 用 D2(b) 制定接受标准,再检查 D1、D2(a) 是否覆盖这些终点。Gate 只提前给出「目前 D2(a) 能对应哪些宣称」,不取代 Step 8。
- Step 9 形成临床风险剖面。Step BF 才正式改写 CEP 中的宣称清单。Step 10 仅在路径包含等同时做三特性比较。
不要用 D1 / D2(a) 反推接受标准;不要把 D2(b) 相似器械名单写成等同性论证;不要把第 61 条第 10 款当成 WET 的另一种说法。
5. 评价路径总览
创建项目时选择的路径适用于所有分类,并应与器械分类、是否植入、是否曾按指令上市、是否主张等同、是否属于第 61 条第 6 款 (b) 项列名类型逐项对应。Step 8 会再选一次「评价场景」,用于决定数据汇总的章节结构;两处应当一致。
下图把六条路径画成 并列的证据策略,而不是先问「是否 III 类/植入物」。III 类/植入物只是在第 61 条第 4 款上多了一道「是否必须做临床试验」的附加 Gate;第 61 条第 10 款则明确 不能 用于 III 类和植入物。
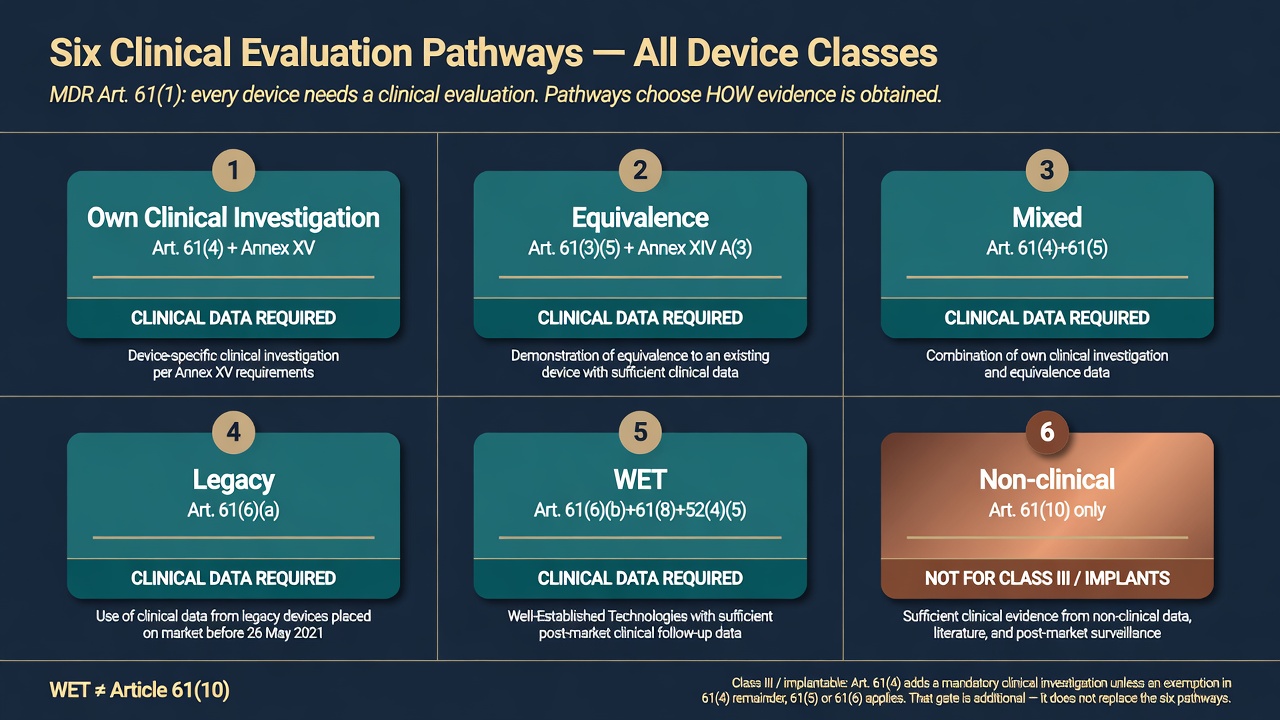
下表是条款对照。第 6 节对每一条路径作完整叙述。
| 路径 | 它回答的法律问题 | 主条款 | 配套 | 强制临床试验 | 是否仍要临床数据 | Step 10 |
|---|---|---|---|---|---|---|
| 自有临床试验 | 用本器械人体研究作为主要证据;III 类/植入物在无免除时的默认义务 | 第 61 条第 4 款;实施:第 62 条及附件 XV | ISO 14155;MDCG 2024-3、2024-5 | III 类/植入:通常必须;其他分类视证据是否充分 | 必须(D1 为主) | 否 |
| 等同 | 用已证明等同的器械的临床数据作为 DUE 的临床数据 | 第 61 条第 3 款;附件 XIV A(3);III 类/植入物另加第 61 条第 4 款其余项与第 5 款 | MDCG 2020-5;MDCG 2023-7 | III 类/植入:条件满足时可免;其他分类本就不是第 4 款的默认义务 | 必须(D2(a) 为主,D2(b) 仍用于接受标准) | 是 |
| 混合 | 不同宣称分别靠等同和自有试验 | 不是独立条款,而是第 4 款与第 5 款 / A(3) 并用 | 同上,宣称必须拆开 | 对靠自有数据的宣称:要做 | D1 与 D2(a) 都要;D2(b) 定标准 | 应做 |
| 遗留器械,不主张等同 | 指令下已上市,用已有充分临床数据免强制试验 | 第 61 条第 6 款 (a) 项 | MDCG 2020-6 | III 类/植入:条件满足时可免 | 必须(D1:指令数据 + MDR 下 PMS/PMCF;D2(b) 定标准) | 否 |
| WET | 技术成熟的列名类型(含 (EU) 2026/1451 扩展名单);III 类/植入物可免强制试验 | 第 61 条第 6 款 (b) 项(修订后)、第 8 款;第 52 条第 4、5 款;(EU) 2026/1451、(EU) 2026/1359 | MDCG 2020-6 的 WET 定义;BPG 要求论证 | III 类/植入:条件满足时可免 | 必须充分(D2(b) 定标准,不能单独代替 D1/D2(a)) | 通常否 |
| 第 61 条第 10 款 | 用临床数据证明 GSPR 被判定为不适当 | 仅第 61 条第 10 款 | MDCG 2020-6;MDCG 2020-13 Section J;BPG 6.3.3 | 不能用于 III 类/植入;其他分类仅例外情形 | 不以临床数据为符合性主依据;D2(b) 用于说明为何没有可测量临床结局 | 否 |
等同优先的文献执行分叉 只适用于等同和混合。其余路径不出现该选择。
6. 各评价路径的完整说明
第 5 节给出条款对照。本节对每一条路径说明:法定结构、证据形态(D1 / D2(a) / D2(b) 各自做什么)、在本系统中的步骤选择,以及常见失败。所有分类都要选路径;III 类/植入物只是第 61 条第 4 款上的附加 Gate,不是总入口。
下图按路径列出文献代码的分工。约定与第 1.4 节一致:D1 和 D2(a) 可以支持本器械宣称;D2(b) 只用于制定接受标准,不能撑宣称,也不能当作等同证据。
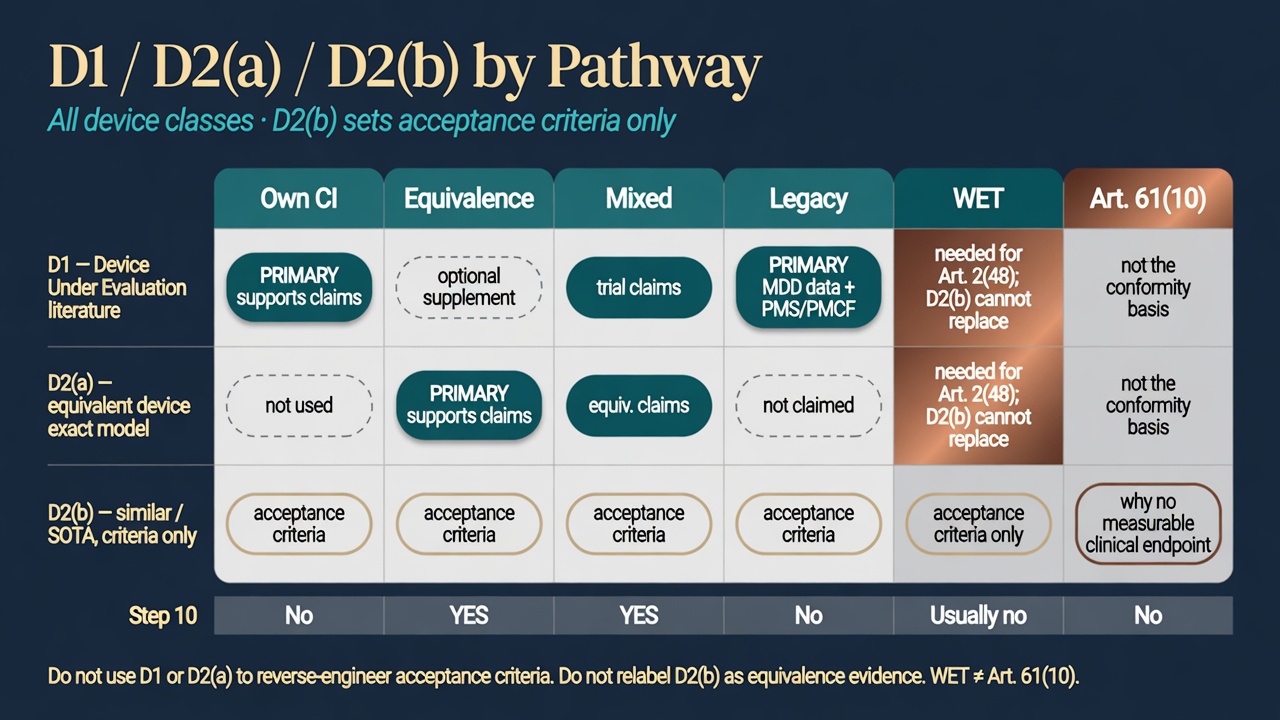
6.1 自有临床试验路径
法定结构。 第 61 条第 4 款要求植入物和 III 类器械进行临床试验,除非落入后文各免除情形。即便是 IIa / IIb 非植入物,只要现有数据不足以支持宣称或存在创新特征,制造商仍应通过本器械临床试验产生第 2 条第 48 款第 1 项数据。试验的开展适用第 62 条及以下条款、附件 XV,方法学上遵循 ISO 14155。CEP 中的 CDP 须概述试验目的、设计类型、主要终点、人群与样本量考量、时间节点,并声明伦理与法规合规;细节在 CIP、IB、ICF、SAP 中展开。
证据形态。 主干是 D1(本器械文献,包括试验报告)。D2(b) 仍然必须做:它不替代试验,而是用来制定接受标准,解释试验终点为何充分、对照组或目标性能为何设定在该水平。警戒数据用于把试验中观察到的事件放到真实世界伤害模式中解读。不主张等同时,不把其他厂家产品的论文升格为 D2(a)。
在本系统中。 创建时选择「自有临床试验」。Step 8 选择「自身临床试验」场景。Step 10 跳过。Step 3 仍生成四类检索,但 Equivalent 一类可以是空策略,并在 CEP 中说明不主张等同。文献执行走全部一次,不出现等同优先分叉。
常见失败。 用设计验证或动物试验代替临床试验;试验人群或适应症与 IFU 不一致;没有可转化到欧洲人群的分析(若试验在欧盟外进行);CDP 与实际 CIP 不一致;用 D2(b) 综述代替本器械试验报告。
6.2 等同路径
法定结构。 第 61 条第 3 款允许在临床评价中考虑等同器械数据。能否把该数据当作 DUE 的临床数据,取决于附件 XIV A 部分第 3 节:临床、技术、生物学特性无临床显著性差异。比较方法见 MDCG 2020-5。对 III 类和植入物,若同时希望免除第 61 条第 4 款的强制试验,通常还要满足第 4 款其余项以及第 5 款的技术文档持续访问(合同或 MDCG 2023-7 承认的充分访问)。
证据形态。 等同器械文献是 D2(a),属于第 2 条第 48 款第 2、3 项,用来对应到 DUE 的临床数据并支持宣称。D2(b) 相似器械文献独立存在,用于制定接受标准,不得与 D2(a) 混淆,也不得用来直接支持 DUE 宣称。本器械若已有已发表数据,记为 D1,作为补充而不是替代等同性。Step 8 的顺序是:先由 D2(b) 制定接受标准,再检查 D1 / D2(a) 是否覆盖这些终点。
在本系统中。 创建时选择「等同」,并填写候选等同器械。Step 2 不得把等同器械写进相似列表充数。Step 3 必须生成 Equivalent 检索。推荐在 Step 3 选择「等同优先」:第一波只做 Equivalent + DUE(D2(a) + D1)的筛选与全文,避免 D2(a) 为空时已经完成全部 D2(b) 全文评价。Gate 基于 Step 7 的 D2(a) 数据提取,而不是标题关键词;Gate 只提前给出「目前 D2(a) 能对应哪些宣称」,不取代 Step 8。Step 8 选择「等同性」场景。Step 10 做三特性对比表。Step 10 批准后的名单覆盖项目设置,成为 CEP/CER 的权威等同器械来源。
常见失败。 把相似器械当作等同器械;三特性对比表只罗列相同点不分析差异;III 类/植入物没有文档访问证据;D2(a) 实际为零却把 D2(b) 论文改标成等同证据;用 D2(a) 里出现的指标去定义接受标准。
6.3 混合路径
法定结构。 MDR 没有名为「混合」的条款。它是操作上的组合:一部分临床收益宣称通过等同性使用第 2 条第 48 款第 2、3 项数据;另一部分宣称无法由 D2(a) 对应,必须用本器械临床试验(第 61 条第 4 款、附件 XV)或在 Step BF 明确降级/删除。每条宣称必须能指出自己走的是哪一套条款。
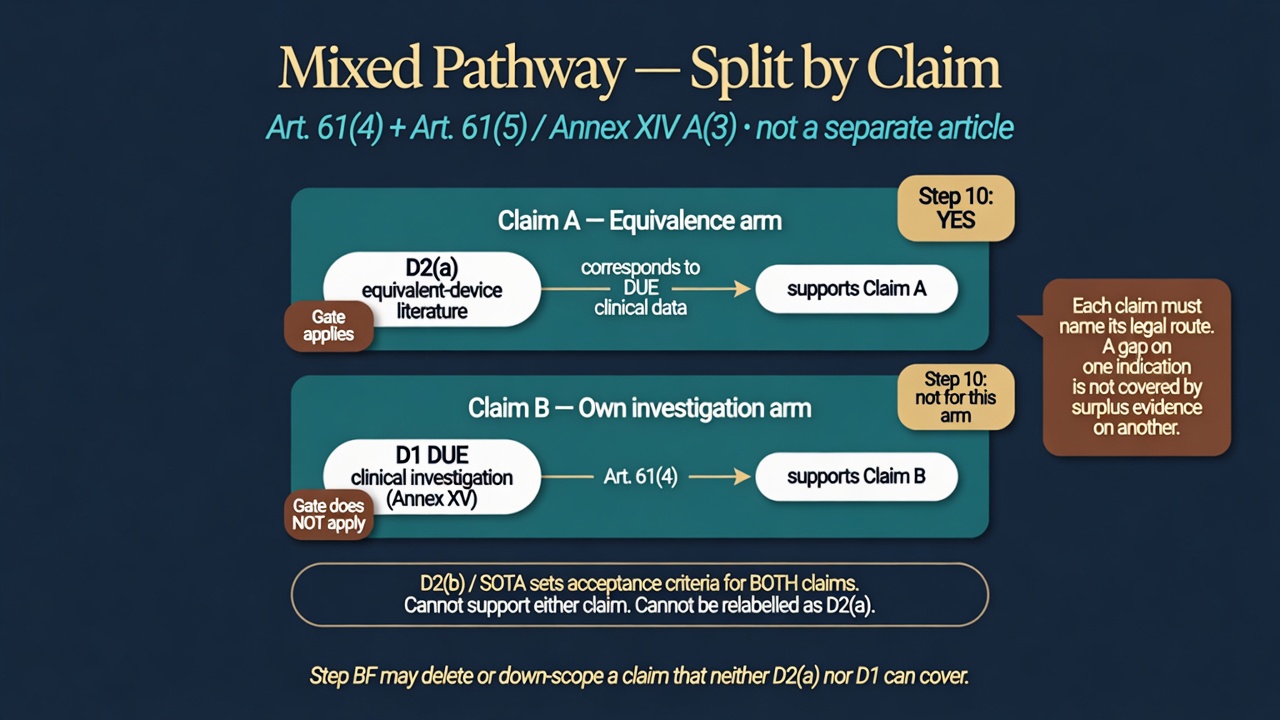
证据形态。 D2(a) 与 D1 同时存在,但分属不同宣称,不能混成一份「整体充分」的结论。D2(b) 仍只用于制定接受标准,对走等同的宣称和走试验的宣称都适用。Step 8 须按宣称拆行核对:每一行要么能指出对应的 D2(a),要么能指出对应的 D1(试验报告),不要用「整体上有试验也有等同文献」掩盖某一适应症既无 D2(a) 也无 D1。
在本系统中。 创建时选择「混合」。Step 10 应当出现,覆盖走等同的那些宣称。等同优先分叉适用,但 Gate 只判断走等同的宣称;走试验的宣称不受 D2(a) Gate 约束。CDP 必须同时写清:哪些宣称依赖等同、哪些依赖试验、试验缺口如何关闭。Step 8 按宣称拆行汇总,不得把未分宣称的合计值既当作接受标准又当作等同证据。
常见失败。 把整体证据说成充分,却有一条适应症既无 D2(a) 也无 D1;把走试验的宣称也拿去过 D2(a) Gate;漏做 Step 10;用 D2(b) 同时给两条宣称「凑数」。
6.4 遗留器械路径(第 61 条第 6 款 (a) 项,不主张等同)
法定结构。 适用于曾按 MDD 或 AIMDD 合法投放市场的 DUE。免除 III 类/植入物强制临床试验的条件是:临床评价基于充分临床数据,且符合适用的产品特定 CS。充分临床数据的理解见 MDCG 2020-6:指令下用于获证的数据 不一定 自动满足 MDR;必须把指令时期的临床数据与 MDR 适用后的 PMS(含 PMCF)放在一起,按 MDR 的 GSPR 和证据水平重新评价。
本路径与 WET 的区别:第 6 款 (a) 项要求 本器械 的指令上市史;(b) 项要求属于列名(或授权增列)类型, 不要求 事先持有指令证书。遗留器械也可以同时是 WET,但论证时应写明同时满足哪几款,而不是互相替代。
证据形态。 主干是本器械在指令下的临床数据、上市后投诉与警戒、已完成的 PMCF,以及针对本器械的文献(D1)。D2(b) 用于制定接受标准,并证明在 MDR 下这些标准仍然成立。不主张等同时,其他厂家产品的论文停留在 D2(b),不能当作本器械临床数据,也不能升格为 D2(a)。
在本系统中。 创建时选择「遗留器械,不主张等同」。Step 8 选择「Legacy 器械 - 无等同宣称」。Step 10 跳过。文献执行走全部一次。CEP 正文须写明第 61 条第 6 款 (a) 项,并列出指令数据与 MDR 下 PMS/PMCF 如何共同构成充分临床数据。
常见失败。 只有旧版 CER 的结论段,没有可追溯的原始临床数据;MDR 适用后从未做 PMS/PMCF 却声称数据充分;把「我们卖了十年」当成第 2 条第 48 款数据;把同类产品文献当成 D1。
6.5 WET 路径(成熟技术)
6.5.1 法律定位
WET 回答的问题,首先是针对 植入物或 III 类器械:在临床评价已经基于充分临床数据(并符合适用 CS)的前提下,可否免除第 61 条第 4 款的强制临床试验。较低分类并不适用第 4 款的默示试验义务;若技术同样成熟,证据形态可以接近 WET(D2(b) 定标准、标准符合性、PMS),但不调用第 6 款 (b) 项的免试验条款。
关联条款是:
第 61 条第 6 款 (b) 项(2026-07-19 起适用修订后条文):DUE 属于第 6 款 (b) 项名单上明文列举的类型。临床评价须基于充分临床数据,且符合适用的产品专用 CS(where such a CS is available)。修订后的完整清单如下(来源:OJEU L 2026/1451 原文):
(a) 小项(原 12 类,保留不变): sutures(缝线), staples(缝合钉), dental fillings(牙科充填材料), dental braces(牙套/正畸托槽), tooth crowns(牙冠), screws(螺钉), wedges(楔块), plates(接骨板), wires(丝/线材), pins(钉/针), clips(夹子), connectors(连接器)。
(b) 小项((EU) 2026/1451 新增,共 55 类): cranial perforators(颅骨钻), cranio-blades(颅骨刀片), catheter passers(导管通过器), patties and strips(脑棉片与条带), magnets for implantable pulse generators(植入式脉冲发生器磁铁), port plugs(输液港塞), stylets and stylet guides(管芯与管芯导引), needles(针), needle holders(持针器), forceps(镊子/钳), cannulas(套管针), atrioseptostomy balloon catheters(房间隔造口球囊导管), catheters coated with anticoagulants(抗凝涂层导管), blood bags incorporating anticoagulants(含抗凝剂的血袋), port catheters(输液港导管), introducers(引导器/鞘管), dilators(扩张器), ventricular drains(脑室引流管), feeding tubes(喂食管/营养管), suture pledgets(缝合垫片), suture sleeves(缝合套管), suture buttons(缝合纽扣), gastrostomy buttons(胃造口纽扣), bone tacks(骨钉), bone wax(骨蜡), bone fillers(骨填充物), bone substitutes(骨替代材料), stem centralisers(柄定中器), diaphyseal obturators(骨干封堵器), radiography markers(放射标记物), fiber ligatures(纤维结扎线), tubal extraluminal ligation devices(输卵管腔外结扎器), transpalatal distractors(经腭牵张器), nails(髓内钉), anchors(锚钉), spinal posterior fixations(脊柱后路固定系统), textile braids(织物编织带), dental implants(牙种植体), orthodontic devices(正畸器械), dental barriers(牙科屏障膜), dental veneers(牙贴面), suspensory fixations and cinches(悬吊固定与扎紧装置), reusable surgical instruments(可复用手术器械), springs for skull enlargement(颅骨扩张弹簧), guidewires(导丝), pressure wires(压力导丝), pacing wires and leads(起搏导线), snares(圈套器), lead caps(导线帽), fixation and connector tools(固定与连接工具), endovascular embolisation coils(血管内栓塞弹簧圈), embolisation particles(栓塞颗粒), cables(缆线), shunts(分流管), internal defibrillation paddles(体内除颤电极板)。
合计:Art. 61(6)(b) 现含 67 类 WET 器械。
第 61 条第 8 款:委员会可将类似的成熟技术增列入该名单(及第 52 条第 4 款第二段的名单)。该授权已由 (EU) 2026/1451 和 (EU) 2026/1359 行使。
第 52 条第 4 款和第 5 款:IIb 类植入器械合格评定中,公告机构通常须对每一台器械评审技术文档(Annex IX Section 4)。第 52 条第 4 款第二段列出豁免该逐一评审的类型。(EU) 2026/1359 同步扩容了该名单,修订后共含 36 类(原 12 类 + 新增 24 类:cannulas, catheters, feeding tubes, suture pledgets, suture sleeves, suture buttons, gastrostomy buttons, bone wax, bone fillers, bone substitutes, stem centralisers, diaphyseal obturators, radiography markers, fiber ligatures, transpalatal distractors, nails, anchors, spinal posterior fixations, textile braids, dental implants, orthodontic devices, dental barriers, suspensory fixations and cinches)。注意:Art. 52(4) 清单比 Art. 61(6)(b) 略短,因为它仅适用于 IIb 类植入器械。Team-NB BPG Rev.4 要求在器械描述中单独论证为何属于 WET,并对照 MDCG 2020-6 的定义。
MDCG 2020-6 指出,「well-established technology」一词出现在第 52 条第 5 款和第 61 条第 8 款, 并不限于 第 6 款 (b) 项名单;但若要享受第 6 款 (b) 项的免试验,必须落在该名单(含 2026-07-19 后的扩展名单)上。操作上,被认定为 WET 的器械通常同时具备:设计相对简单、常见、稳定且演进很少;其通用器械组安全已知、历史上未与系统性安全问题挂钩;临床性能特征已知,该通用器械组属于标准治疗,适应症和 SOTA 变化很小;有长期上市历史。
WET 不 意味着可以不做临床评价,也 不 意味着可以没有临床数据,更 不 等于第 61 条第 10 款。
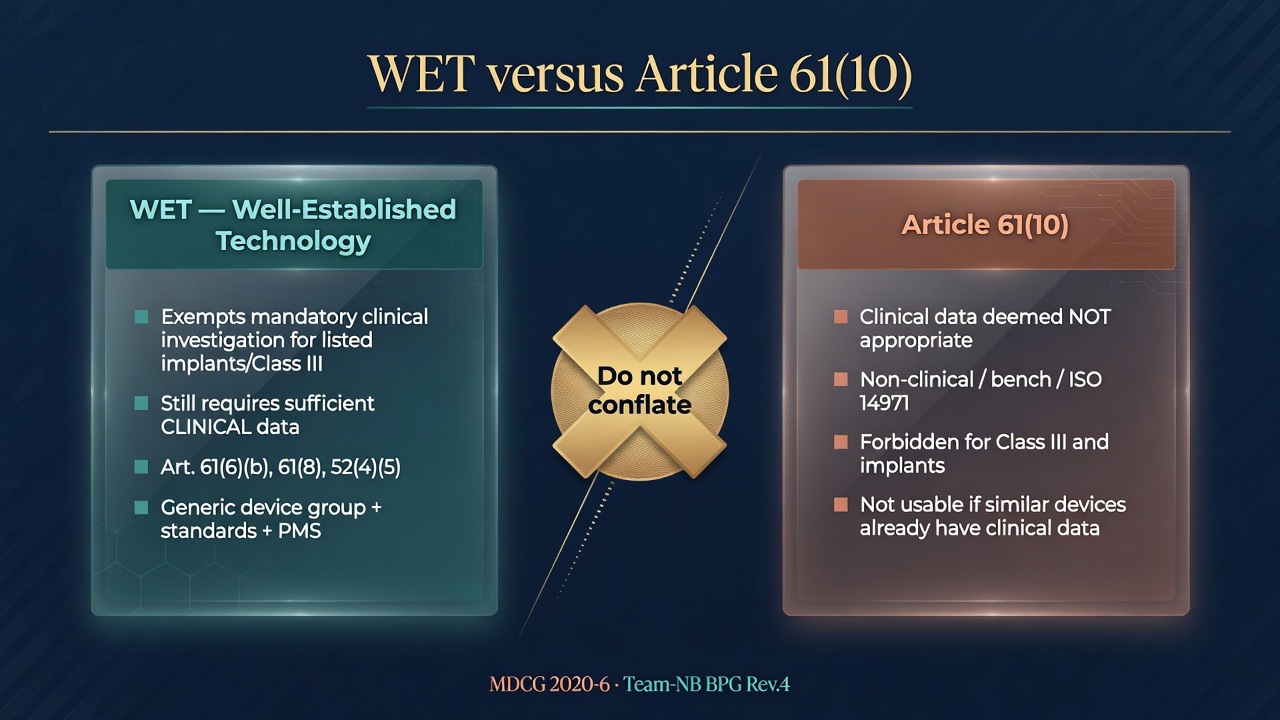
6.5.2 证据形态
对 WET 器械,公告机构通常期望同时看到:
- WET 资格论证:对照第 6 款 (b) 项名单或第 8 款增列,以及 MDCG 2020-6 四条特征;说明 无使该论证失效的新颖特征(BPG:新颖特征即使在 IIa/IIb 也可能触发临床试验)。
- 协调标准和/或 CS 的符合性矩阵:标准是安全与基本性能的重要支柱,但标准符合性本身不是第 2 条第 48 款的临床数据。
- 通用器械组的临床文献与基准(D2(b)):高质量研究用于制定接受标准,并证明该技术类别的伤害模式是已知的。D2(b) 不直接支持本器械宣称。
- 尽可能取得的、属于第 2 条第 48 款的数据(D1 / D2(a) / PMS):本器械试验(即使不是强制的)、本器械已发表文献、已证明等同的器械文献、本器械 PMS/PMCF。新品往往缺 PMS,见下一小节。
- 警戒与同类伤害模式对照。
- 与产品设计的关系:用技术文件证明 DUE 的材料、形态、预期用途落在该 WET 类别公认的设计范围内;一旦越出该范围(新适应症、新材料、新运动学),WET 论证即削弱或失败。
- PMCF:对新品尤其必要,因为获证时没有本器械上市后数据。PMCF 在 WET 上的典型目的是确认没有出现新风险、SOTA 未发生使接受标准失效的变化,而不是去「第一次证明该技术能否工作」。
在本系统中。 创建时选择「WET」。Step 8 选择 WET 场景。文献执行默认全部一次。若同时完成等同性论证(把可比已上市产品升格为 D2(a)),则 Step 10 应当出现,并可以选用等同优先分叉;仅主张 WET、不主张等同时,Step 10 跳过。不要把 WET 选成「第 61 条第 10 款」。
产品专用 CS 现状(截至 2026-09)
第 61 条第 6 款 (b) 项的免试验条件之一是 "in compliance with the relevant product-specific CS, where such a CS is available"。截至 2026 年 9 月,MDR 下已采纳的 Common Specifications 仅有:
| 法规 | 适用范围 | 适用日期 |
|---|---|---|
| (EU) 2022/2346 | Annex XVI 无预期医疗目的产品(6 大类:隐形眼镜、注射填充物、手术侵入改变解剖结构的产品、脂肪处理设备、激光/IPL 等皮肤治疗设备、脑刺激设备) | 2024-06-22 起分阶段 |
| (EU) 2022/2347 | Annex XVI 某些主动产品的重新分类(与 2022/2346 配套) | 同上 |
尚无任何针对传统医疗器械(含上述 67 类 WET 器械)的产品专用 CS。 这意味着目前 "where such a CS is available" 这一限定对 WET 器械不构成实际约束;但若未来委员会采纳了针对特定 WET 类型(如缝合线、牙科植体、骨螺钉等)的 CS,则享受第 6 款 (b) 项豁免的前提将增加一条:临床评价须额外符合该 CS。
此外,IVDR (2017/746) 下已采纳 (EU) 2022/1107(Class D IVD 器械,13 个附件覆盖 HIV、HBV、HCV、HDV、HTLV、vCJD、CMV、EBV、梅毒、恰加斯病、SARS-CoV-2 及血型抗原),与 MDR 临床评价无关,此处仅供参考。
6.5.3 新品申请、符合 WET、但除 D2(b) 相似器械文献外没有其他临床数据——是否可行?
结论分法律可行性和公告机构可接受性两层。下图给出三种证据组合的可接受性梯度。
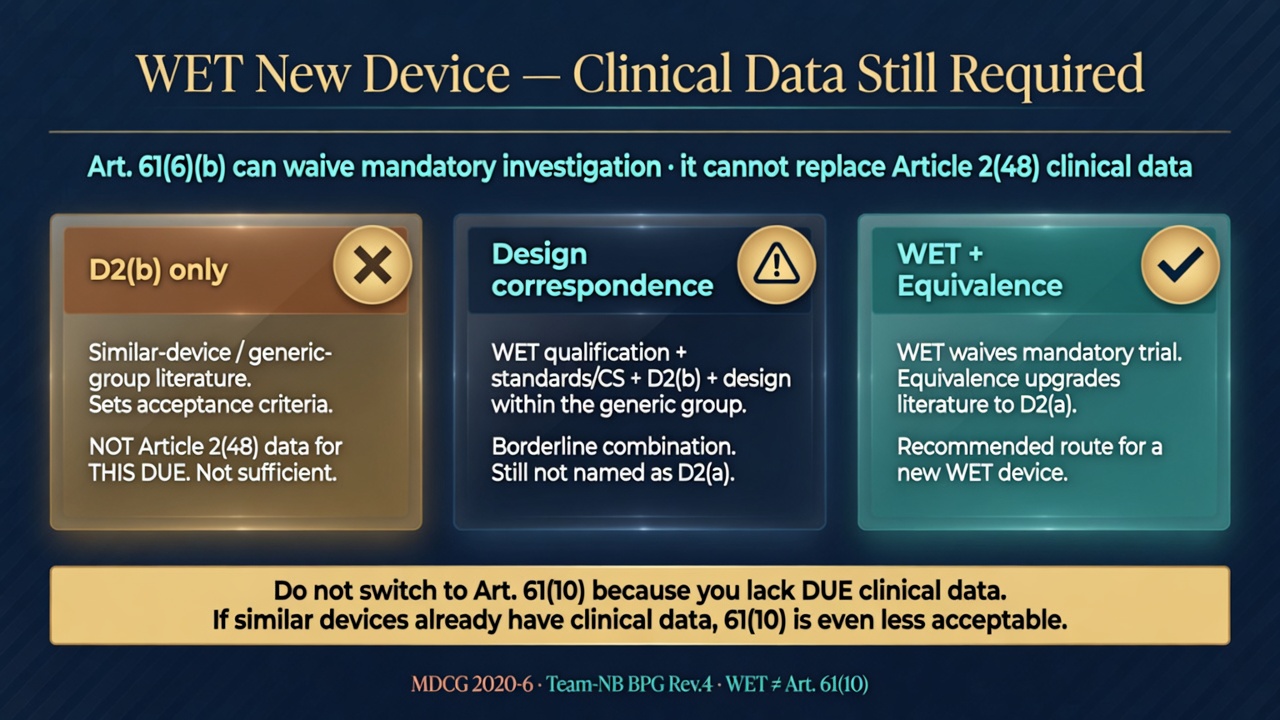
第一层:第 61 条第 6 款 (b) 项并不禁止新品。 与第 6 款 (a) 项不同,(b) 项不要求 DUE 曾经按指令获证。因此,一台全新的、属于列名类型、无新颖特征的器械,可以主张 WET 以免除强制临床试验。免试验的前提仍是「临床评价基于充分临床数据」。
第二层:仅有 D2(b)(相似器械/通用器械组文献),通常不能单独构成第 2 条第 48 款意义上的、针对该新品的充分临床数据。 理由如下。
- D2(b) 的任务是制定接受标准、刻画 SOTA。未完成等同性论证时,它不是第 2 条第 48 款第 2、3 项的「等同器械临床数据」,也不是第 1 项或第 4 项(新品没有本器械试验,也没有本器械 PMS)。
- 第 61 条第 1 款要求确认 GSPR 1 和 8 基于临床数据。WET 免除的是临床试验义务,不是把 D2(b) 综述改名为本器械临床数据,更不是用 D2(b) 直接支持宣称。
- 实践中,公告机构可能把「通用器械组大量、一致、长期的 D2(b) + 本器械完全落入该组设计形态 + 标准/CS + 临床前验证差异无临床意义」合在一起,视为足以支持 WET 新品的临床评价。这仍然是一套 组合证据,其中「设计形态」论证在技术上已经接近等同性比较。若只提交「缝合线/螺钉这一类产品总体上是安全的」的叙述,文件会被认为没有把证据连接到 这一台 DUE。
- 更稳妥、且与第 2 条第 48 款一致的做法是:在 WET 资格成立的同时,对真正可比的一台或有限几台已上市产品完成等同性论证,使那些文献成为 D2(a)。此时路径是 WET(免强制试验)+ 等同(取得临床数据),而不是「只有 D2(b)」。
- 若 D2(b) 显示该技术领域仍有争议、适应症在演进、或存在未解决的系统性伤害,则 MDCG 2020-6 的 WET 特征本身就不成立,应当回到临床试验或明确的等同性 + 充分 D2(a)。
- 存在同类临床数据,反而使第 61 条第 10 款更不可用。Team-NB BPG 写明:若相似或等同器械已有临床数据,基于第 61 条第 10 款的评价难以被接受;制造商若提出临床宣称,这些宣称必须由临床数据支持。WET 新品不能因为「我们没有自己的临床数据」就改走第 10 款。
- 新品没有 PMS,CEP 中的 CDP 必须给出与不确定性相称的 PMCF。WET 新品的 PMCF 应表述为「确认已知安全性能在本器械上的延续」,而不是「准备上市后再第一次收集临床证据」。
因此:符合 WET 的新品可以不开展强制临床试验,但不能把「只有 D2(b)」当作已经完成的临床数据包。 最低可讨论的组合是:WET 资格成立、无新颖特征、标准/CS 全覆盖、D2(b) 经系统评价且伤害模式已知、本器械与该组的设计/用途有可核查的对应关系(最好升格为 D2(a))、警戒检索覆盖该通用组、PMCF 明确。若连设计对应和任何第 2 条第 48 款来源都没有,则不可行,应增加等同性、本器械临床数据(D1)或重新评估是否真属于 WET。
6.6 第 61 条第 10 款路径(非临床)
法定结构。 仅当「用临床数据证明 GSPR 不适当」这一前提成立时适用。论证必须基于风险管理,并讨论器械与人体相互作用(接触性质与时间、解剖部位、相互作用是否新颖)、预期临床性能、以及制造商宣称。条文写明不影响第 4 款,因此 III 类和植入物不得使用。MDCG 2020-6 确认:在例外情况下可用于其他分类。
Team-NB BPG Rev.4 进一步收紧实践标准:若提出任何临床宣称,即须有临床数据,第 10 款不适用;若相似或等同器械已有临床数据,第 10 款难以被接受;若规划专门产生临床数据的 PMCF 研究,会与「上市前临床数据不适当」直接矛盾。该路径适用于没有可在目标人群中测量的临床终点、且仅靠临床前和台架试验即可有效预测使用中安全性能的低风险情形(BPG 举例:低风险通用手术器械如手术刀、镊子)。若器械对手术或治疗成败具有关键作用,则往往仍要临床数据。
证据形态。 ISO 14971 风险控制及其验证、台架/性能/电气/生物相容、协调标准符合性。D2(b) 用于说明为何该类器械没有可测量的临床结局,而不是用来代替临床数据或支持临床宣称。不要求以临床结局文献作为符合性主证据。
在本系统中。 创建时选择「第 61 条第 10 款」。Step 8 选择「非临床证据路径」。不要与 WET 场景互相替换。Step 10 跳过。文献执行走全部一次。CEP 必须单列第 61 条第 10 款论证。CEAR 对应 MDCG 2020-13 的 Section J。
常见失败。 把 I 类或「我们觉得很成熟」写成第 10 款;器械实际是植入物;IFU 中有临床收益宣称却声称不需要临床数据;同类产品文献已经大量存在。
7. 临床评价与其他技术文件模块的输入与输出
临床评价不是一份孤立的报告。第 61 条第 11 款要求把临床评价及其文件编入技术文件;第 61 条第 2 款和第 12 款要求它在生命周期内持续更新。因此,进入 CEP/CER 的表述必须与设备描述、IFU、GSPR、风险管理、PMS/PMCF 和 SSCP 使用同一套预期用途与宣称。任何一处在 Step BF 被收缩或删除,其他模块都要跟着改,否则技术文件会自相矛盾。
下图给出模块之间的方向。中心是临床评价(CEP、DCR、CER);周围模块既向它提供输入,也接收它的结论。
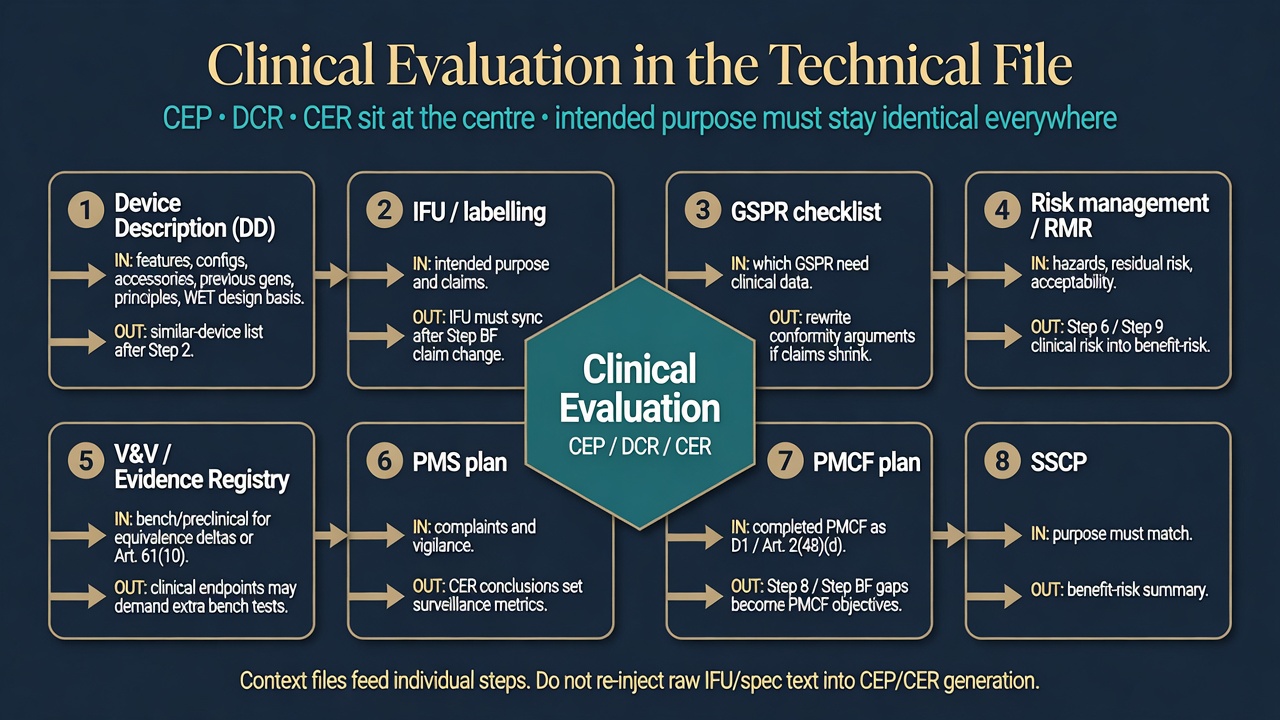
| 模块 | 进入临床评价 | 临床评价输出给它 |
|---|---|---|
| 设备描述 (DD) | 特征、配置、附件、前代、原理;WET 资格陈述的技术基础 | Step 2 确认后的相似/基准名单可回写;等同名单不写进 DD 的相似列表 |
| IFU / 标签 | 预期用途与宣称的权威表述 | 宣称在 Step BF 被修改或删除后,IFU 必须同步 |
| GSPR 检查表 | 哪些条款需要临床数据(至少 GSPR 1 和 8) | 宣称收缩后,对应 GSPR 的符合性论证必须改写 |
| 风险管理 | 已识别危害、剩余风险、可接受性准则 | Step 6 / Step 9 的临床风险与警戒趋势进入 RMR 受益-风险 |
| V&V / 证据登记 | 临床前与性能证据,支持等同性差异分析或第 61 条第 10 款 | 临床终点可反向要求补充某项台架试验 |
| PMS 计划 | 已有投诉与警戒 | CER 结论规定监测指标 |
| PMCF 计划 | 已完成的 PMCF 可作为 D1 或第 2 条第 48 款第 4 项 | Step 8 / Step BF 的缺口成为 PMCF 目标 |
| SSCP | 用途必须一致 | 收益与风险摘要进入 SSCP |
各模块在本系统中的落实如下。
设备描述是 CEP/CER 第 6.3、6.4 节的权威来源。 特征、配置/变体、附件、前代/相似器械、工作原理从设备描述写入这些章节,而不是每次生成时再从上下文文件里「重新发明」一段器械描述。WET 资格所依赖的设计形态(材料、几何、预期用途是否落在该通用器械组公认范围内)也必须能在 DD 里核对。Step 2 确认后的相似/基准名单可以回写 DD;等同器械名单不属于相似列表,它走路径选择与 Step 10。
IFU 锁定评价对象。 Step 1 的预期用途、适应症、人群、使用者必须与 IFU 一致。Step BF 若把某条临床收益标为 REMOVED 或 MODIFIED,IFU 与符合性声明必须同步,否则 CER 结论与标签不一致。
GSPR 检查表决定哪些条款需要临床数据。 临床评价至少覆盖 GSPR 1 和 8。走第 61 条第 10 款时,检查表要论证为何用临床数据证明这些条款不适当。宣称收缩后,原先靠该宣称支撑的 GSPR 条目必须改写,不能继续引用已被删除的收益。
风险管理提供危害与可接受性准则,并接收临床风险剖面。 Step 5/6 的警戒与 Step 9 的文献不良事件,是 RMR 受益-风险的输入,不是另一套互不相干的安全故事。
V&V / 证据登记 为等同性的技术/生物学差异提供临床前证据,或为第 61 条第 10 款提供台架与标准符合性。若 Step 8 发现某个由 D2(b) 制定的接受标准在临床前从未测量,应反向要求补充试验,而不是在 CER 里省略该终点。
PMS 与 PMCF 既是第 2 条第 48 款第 4 项的来源,也是评价结论的去处。遗留路径尤其依赖 MDR 适用后的 PMS/PMCF;WET 新品的 PMCF 应写成「确认已知安全性能在本器械上的延续」,而不是「上市后再第一次收集临床证据」。
SSCP(植入物和 III 类)的用途、收益与风险摘要必须与 CER 一致。
上下文文件(IFU PDF、规格书、设计文件等)供 各步骤 抽取信息。生成 CEP/CER 时 不得 再次把原始文件全文塞进文档生成:各步骤已批准的结果和设备描述才是文档的输入。重复塞入会把已处理过的材料再灌进一次,既浪费额度,也容易让两套文本互相打架。
常见失败。 项目设置、DD、Step 1 与 IFU 各写一套预期用途;把等同器械填进 DD 的相似列表;Step BF 删了宣称却不改 IFU/GSPR;生成 CEP 时把上下文文件全文再塞一遍。
8. 选择路径之前
所有分类都要选评价路径。第 1 问只决定 III 类/植入物是否还要面对第 61 条第 4 款的强制临床试验,它是附加 Gate,不是六条路径的总入口。按下列顺序自问,再进入 创建项目。
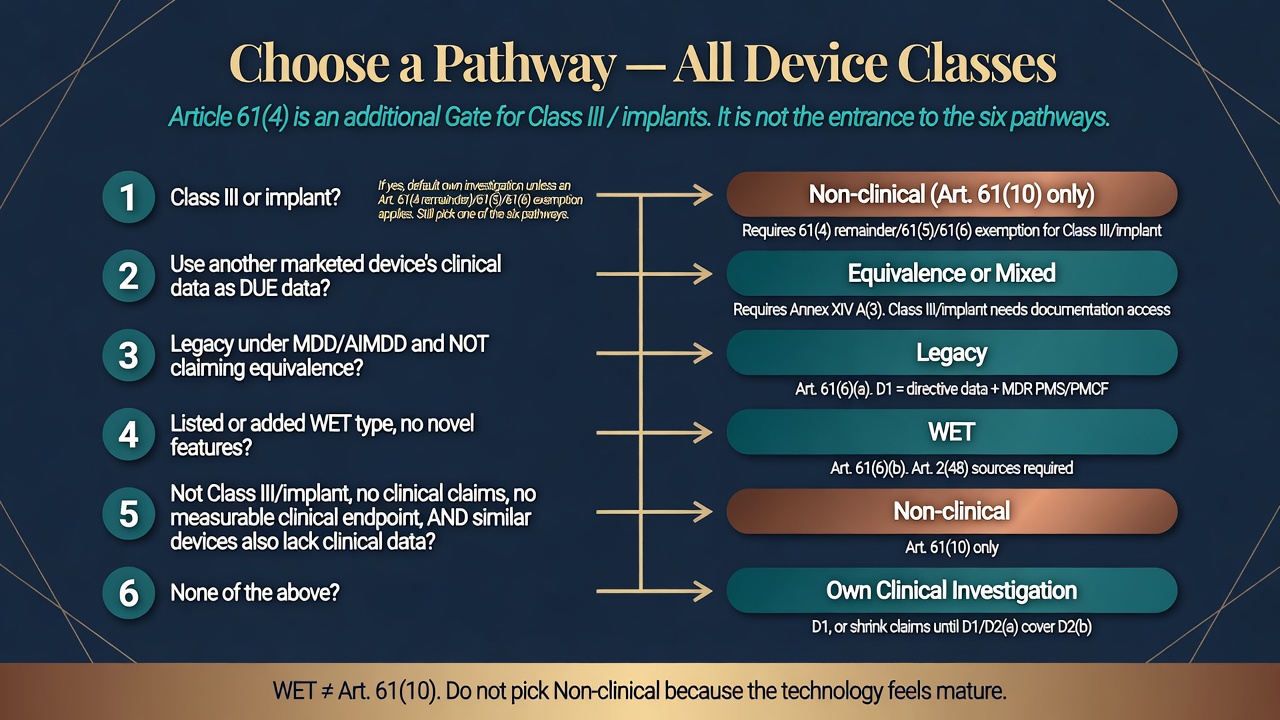
- 是否 III 类或植入物? 若是,默认需要本器械临床试验,除非能准确落入第 61 条第 4 款其余项、第 5 款、第 6 款 (a) 或 (b) 之一。若否,第 4 款并不自动要求试验,但仍须按第 61 条第 1 款完成临床评价,并在六条路径中选出证据策略。
- 是否主张把另一台已上市器械的临床数据当作本器械临床数据使用? 若是,必须走等同或混合,完成附件 XIV A(3) 的三特性比较,使该文献成为 D2(a)。III 类/植入物若同时要用第 4 款免除强制试验,还要准备第 5 款的技术文档访问。相似器械文献在未完成等同性之前停留在 D2(b),只用于制定接受标准。
- 是否为指令遗留器械且不主张等同? 走第 61 条第 6 款 (a) 项。准备 D1(指令时期临床数据 + MDR 下 PMS/PMCF)的充分性论证;D2(b) 仍用于制定接受标准。曾按指令获证 不等于 自动满足 MDR 证据水平。遗留器械也可以同时是 WET,但必须写明同时满足哪几款,而不是互相替代。
- 是否属于第 61 条第 6 款 (b) 项列名类型(含 2026-07-19 生效的扩展名单),且无新颖特征? 可评估 WET。(EU) 2026/1451 已将该名单从原来的 12 类大幅扩容至 67 类,新增包括但不限于:cranial perforators, nails, anchors, spinal posterior fixations, dental implants, orthodontic devices, guidewires, pacing wires and leads, endovascular embolisation coils, embolisation particles, reusable surgical instruments, shunts 等(完整清单见第 6.5.1 节)。WET 免除的是 III 类/植入物的强制临床试验,不是临床评价,也不是第 2 条第 48 款。新品仍须解决临床数据来源:不能只交 D2(b);更稳妥的是 WET + 等同,把可比已上市产品升格为 D2(a)。注意:目前 尚无针对 WET 器械的产品专用 CS,"where such a CS is available" 这一限定暂不构成实际约束,但若未来委员会采纳产品专用 CS,则该类器械的临床评价须额外符合该 CS。
- 是否既非 III 类也非植入、无临床宣称、无可测量临床终点,且同类也没有临床数据? 才讨论第 61 条第 10 款。存在同类临床数据、或 IFU 里已有临床收益宣称,都会使第 10 款更不可用。不要因为「技术看起来成熟」就选这一条——那是把 WET 误写成第 10 款。
- 以上都不成立: 开展本器械临床试验(D1),或在 Step BF 收缩宣称,直到 D1 / D2(a) 能够覆盖已由 D2(b) 制定的接受标准。
选定路径之后,按 创建项目 建立项目记录,再从 Step 1 锁定预期用途。每一步的「为什么」与「怎么做」见本系列后续页面。